
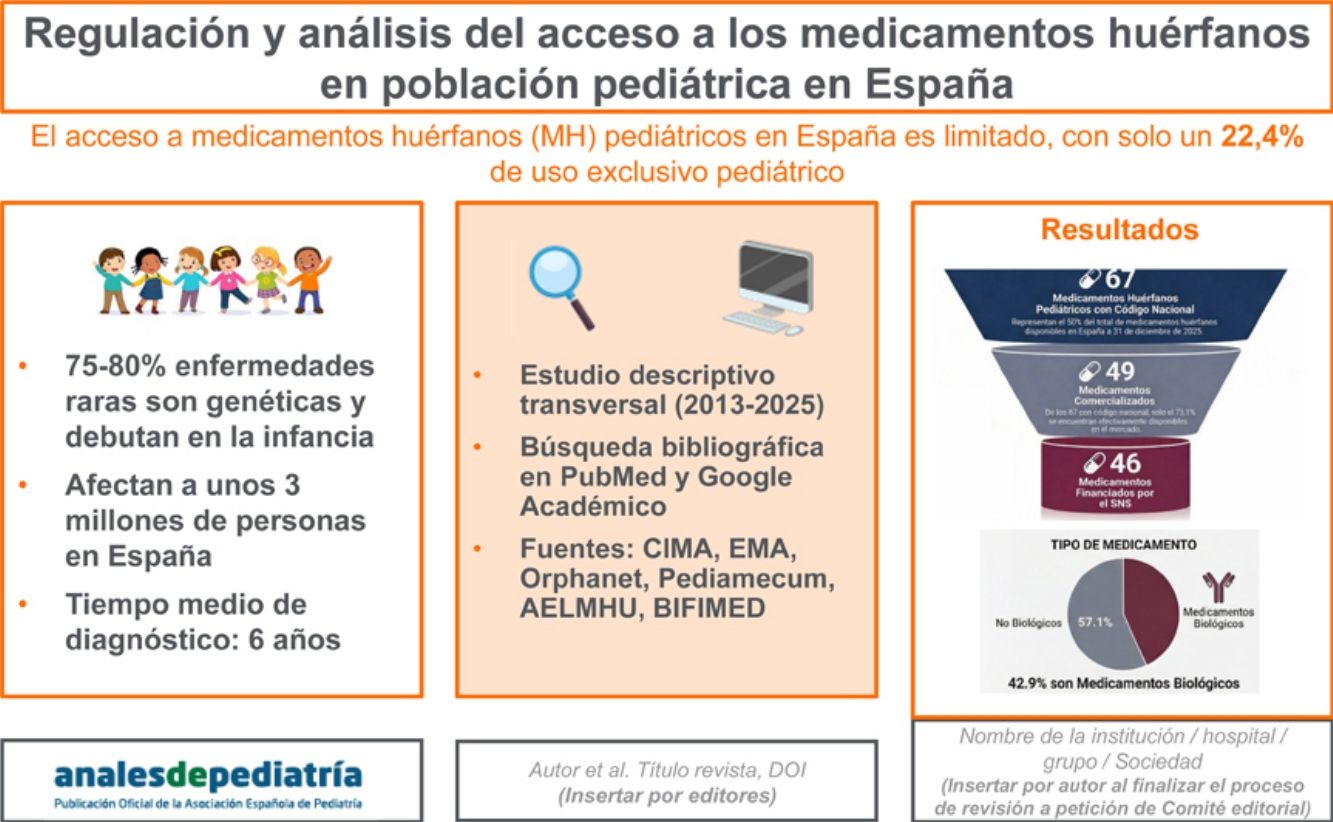
Entre el 70 y el 80% de las enfermedades raras son de origen genético, por lo que la mayor parte de ellas comienzan en la infancia. Comparten elementos comunes, como diagnóstico tardío o falta de diagnóstico; gravedad, cronicidad y carácter incapacitante; ausencia de tratamientos efectivos, y falta de conocimiento o información de los profesionales sanitarios y de la sociedad en general. El abordaje terapéutico requiere con frecuencia tratamientos específicos mediante medicamentos huérfanos. No obstante, el desarrollo y el acceso efectivo a medicamentos huérfanos pediátricos continúa siendo limitado. El objetivo es describir la situación de los medicamentos huérfanos pediátricos en España a 31 de diciembre de 2025.
MétodoEstudio descriptivo transversal basado en la revisión de fuentes bibliográficas y bases de datos regulatorias entre 2013 y 2025. Se identificaron todos los medicamentos huérfanos incluidos en la base de datos CIMA de la Agencia Española de Medicamentos y Productos Sanitarios, revisando de forma individualizada sus fichas técnicas para determinar la indicación pediátrica. Se analizaron variables relacionadas con autorización, comercialización, financiación y características clínicas de los medicamentos.
ResultadosSe identificaron 67 medicamentos huérfanos con indicación pediátrica autorizados en España, lo que representa el 50% del total de medicamentos huérfanos. De ellos, el 22,4% eran de uso exclusivo pediátrico. Cuarenta y nueve (73,1%) estaban comercializados y 46 financiados por el Sistema Nacional de Salud, con restricciones en el 63% de los casos financiados.
ConclusionesLos medicamentos huérfanos con indicación pediátrica continúan siendo minoritarios. Es necesario reforzar la investigación clínica en población infantil y promover estrategias que garanticen un acceso más ágil, equitativo y coordinado. Este estudio proporciona una visión actualizada basada en fuentes regulatorias oficiales, sin evaluar otros aspectos como los tiempos de acceso o la variabilidad territorial.
Between 70 and 80% of rare diseases are of genetic origin, so most of them have onset during childhood. They share common features, including delayed or absent diagnosis; being severe, chronic, and disabling; lack of effective treatments; and insufficient knowledge or awareness among health care professionals and society at large. Their management frequently requires specific treatment with orphan drugs. However, the development of pediatric orphan drugs and their accessibility continue to be limited. The aim of this study was to describe the situation of pediatric orphan drugs in Spain as of December 31, 2025.
MethodsCross-sectional descriptive study based on the review of the scientific literature and regulatory databases between 2013 and 2025. We identified all the orphan drugs included in the CIMA database of the Spanish Agency of Medicines and Medical Devices (AEMPS) and reviewed their summaries of product characteristics to determine their pediatric indications. We analyzed variables related to the authorization, commercialization, funding, and clinical characteristics of the drugs.
ResultsWe identified a total of 67 orphan drugs with pediatric indications authorized in Spain, which amounted to 50% of all orphan drugs. Of these, 22.4% were only indicated for pediatric use. Forty-nine (73.1%) were marketed and 46 were funded by the Spanish national health system, with restrictions in 63% of the funded cases.
ConclusionsOrphan drugs with pediatric indications remain a minority among orphan drugs. Pediatric clinical research needs to be reinforced, and strategies implemented to ensure more agile, equitable, and coordinated access. This study provides an updated overview based on official regulatory sources, although it did not allow the assessment of aspects such as access times or regional variability.

La Unión Europea (UE) define como enfermedades raras (EERR) aquellas con una prevalencia inferior a 5 casos por cada 10.000 habitantes. Aunque no existe una definición universal, la baja frecuencia constituye el principal criterio común, con umbrales variables entre regiones1. Cuando la prevalencia es inferior a un caso por cada 50.000 personas, se emplea el término de enfermedades ultra-raras o extremadamente raras2.
La Organización Mundial de la Salud (OMS) estima que existen entre 5.000 y 8.000 EERR, que afectan en su conjunto a más de 300 millones de personas en todo el mundo, alrededor de 30.000.000 en la UE y en España la cifra se aproxima a 3.000.000 de personas1,3.
Más allá de su baja prevalencia, las EERR, al tratarse en su mayoría de enfermedades crónicas, se caracterizan por su elevada gravedad clínica, son altamente debilitantes y, en muchos casos, potencialmente mortales1.
Dada la elevada frecuencia de anomalías congénitas y de enfermedades de origen genético en los niños, la mayor parte de las EERR (75%) comienzan en la infancia, y en un 60% del total de casos se inician antes de los 2 años. La mortalidad asociada es elevada, especialmente en los primeros años de vida, lo que confiere a este grupo poblacional una especial vulnerabilidad4,5.
La complejidad diagnóstica es una de las principales barreras en el abordaje de las EERR. En España, de acuerdo con la Federación Española de Enfermedades Raras (FEDER), el tiempo medio hasta alcanzar un diagnóstico se sitúa en torno a 6 años. Durante este periodo, una proporción considerable de pacientes no recibe tratamiento adecuado o experimenta un empeoramiento clínico, con un impacto negativo tanto en su pronóstico como en su calidad de vida. A esto se suma una elevada percepción de insatisfacción con la atención sanitaria, atribuida en gran medida al limitado conocimiento de estas enfermedades por parte de los profesionales1,6.
Desde el punto de vista organizativo, la UE ha impulsado distintas iniciativas para mejorar la coordinación y el acceso a la atención especializada, como las Redes Europeas de Referencia, establecidas de acuerdo con la Directiva 2011/24/UE. Sin embargo, en España, la descentralización de las competencias sanitarias en las comunidades autónomas (CC. AA.) genera variabilidad en el acceso a recursos diagnósticos y terapéuticos2.
En la UE se considera medicamento huérfano (MH) aquel producto destinado al diagnóstico, prevención o tratamiento de una afección que ponga en peligro la vida o conlleve una incapacidad grave y crónica que no afecte a más de 5 de cada 10.000 individuos y que difícilmente resulte capaz de justificar la inversión necesaria para su comercialización sin incentivos7. Además, en caso de haber algún producto similar ya autorizado, se debe demostrar la aparición de un beneficio adicional significativo, ya sea por un nuevo mecanismo de acción, una mejora relevante de eficacia o seguridad o una vía de administración más cómoda para el paciente8,9.
Los MH son medicamentos carentes de interés económico para la industria farmacéutica, pero que suponen una necesidad para la salud pública. Aunque el término se asocia habitualmente a las EERR, la designación de MH se aplica a indicaciones concretas y no necesariamente al principio activo en su conjunto, ya que un fármaco empleado en el tratamiento de una enfermedad común, puede recibir esta designación para otra indicación. Además, algunos MH pueden corresponder a medicamentos retirados del mercado por motivos económicos o terapéuticos, productos no patentables o tratamientos para enfermedades frecuentes en países no desarrollados10,11.
Con el objeto de establecer un procedimiento para declarar determinados medicamentos como huérfanos y suplir la ausencia de interés comercial, el marco regulador europeo, establecido fundamentalmente por el Reglamento (CE) n° 141/2000, contempla incentivos como asesoramiento científico, reducción de tasas y un periodo de exclusividad comercial de hasta 10 años tras la autorización10–14. En el ámbito pediátrico, el Reglamento (CE) n° 1901/2006 introduce los Planes de Investigación Pediátrica (PIP), con posibilidad de prolongar la exclusividad cuando se generan datos específicos en la población infantil15.
A pesar de estos mecanismos, el desarrollo clínico de los MH se enfrenta a importantes limitaciones, derivadas del bajo número de pacientes disponibles y del conocimiento incompleto de la historia natural de muchas enfermedades, lo que condiciona diseños de ensayos clínicos complejos y, en ocasiones, autorizaciones condicionales o bajo circunstancias excepcionales1,7.
Tras la autorización comunitaria, el acceso efectivo a los MH depende de procesos nacionales de evaluación, precio y financiación, que pueden prolongarse de forma considerable. En España, este procedimiento incluye la asignación de código nacional (CN), la evaluación terapéutica y económica y la decisión de financiación por parte de la Comisión Interministerial de Precios de Medicamentos, con tiempos medios que superan el año desde la autorización europea hasta la comercialización7,16. Procesos disponibles son la evaluación acelerada y la iniciativa de medicamentos prioritarios (PRIME)9,17.
Los criterios de financiación de los MH se basan, en general, en principios similares a los del resto de medicamentos, considerando la gravedad de la enfermedad, la ausencia de alternativas, el valor terapéutico y el impacto presupuestario, aunque se admite cierta flexibilidad ante la dificultad de aplicar análisis clínicos de coste / efectividad. En España los acuerdos de riesgo compartido representan una estrategia emergente, que permiten al financiador público y a la industria farmacéutica asumir de manera conjunta los riesgos asociados a los resultados del medicamento y se aplican de forma incipiente en algunas CC. AA.18.
El objetivo de este trabajo es describir la situación de los MH pediátricos en España a 31 de diciembre de 2025, contextualizar las principales barreras de acceso a estos medicamentos en el país y aportar una visión global que pueda resultar de utilidad para los profesionales sanitarios implicados en su utilización, especialmente en el ámbito hospitalario.
MétodosSe realizó un estudio descriptivo transversal basado en la revisión de fuentes bibliográficas y bases de datos regulatorias relacionadas con los MH y su uso en población pediátrica.
Se llevó a cabo una búsqueda bibliográfica en PubMed y Google Académico utilizando los términos «enfermedades raras», «medicamentos huérfanos», «pediátricos» o «niños», «acceso» y «España» o «Unión Europea», tanto en inglés como en español, limitando los resultados al periodo comprendido entre 2013 y 2025.
Las principales fuentes de información fueron el Libro Blanco de las Enfermedades Raras en España9, la base de datos de la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS), Centro de Información online de Medicamentos (CIMA)19, el portal de la Agencia Europea del Medicamento (EMA)20, Orphanet11, Pediamecum21 y otros documentos de interés, como el Registro Comunitario de Medicamentos Huérfanos de la Comisión Europea22 o el informe anual de acceso a los medicamentos huérfanos en España de la Asociación Española de Laboratorios de Medicamentos Huérfanos y Ultrahuérfanos (AELMHU) correspondiente a 202523.
Para el análisis de las designaciones huérfanas pediátricas vigentes se exportó, en enero de 2026, el listado público de designaciones de la EMA24. Se incluyeron exclusivamente medicamentos con nombre comercial, eliminando duplicados.
Para la identificación de los MH autorizados y aquellos comercializados en España, se utilizó la base de datos CIMA de la AEMPS, considerada la fuente oficial de información. Se realizó una búsqueda exhaustiva de todos los medicamentos con designación huérfana disponibles en dicha base de datos, revisándose de forma individualizada el 100% de los registros obtenidos19.
La determinación de la indicación pediátrica se realizó mediante la revisión manual de la ficha técnica (FT) de cada MH, específicamente del apartado 4 («Datos clínicos»), donde se detallan las indicaciones terapéuticas, la posología y los rangos de edad autorizados. Se consideraron MH pediátricos aquellos cuya FT incluía indicación en población menor de 18 años, independientemente de si esta era exclusiva o compartida con adultos. Los medicamentos se clasificaron como de uso exclusivo pediátrico o de uso en niños y adultos19.
El estado de financiación se obtuvo mediante consulta en Buscador de la Información sobre la situación de financiación de los medicamentos (BIFIMED) / Nomenclátor25.
Las variables analizadas incluyeron: tipo de designación, autorización de comercialización por la EMA, tipo de autorización, autorización y asignación de CN en España, comercialización y financiación en España, indicación, población diana, grupo terapéutico según la clasificación Anatómica, Terapéutica, Química (ATC), tipo de prescripción, vía de administración y carácter biológico de los fármacos. Se realizó un análisis descriptivo de las variables, expresándose las variables cualitativas como frecuencias absolutas (n) y relativas (%).
ResultadosSegún datos de la AELMHU, a 31 de diciembre de 2025, en Europa había 156 MH con autorización de comercialización. En el caso de España, 134 MH estaban autorizados y disponían de CN y 103 estaban financiados por el Sistema Nacional de Salud (SNS).
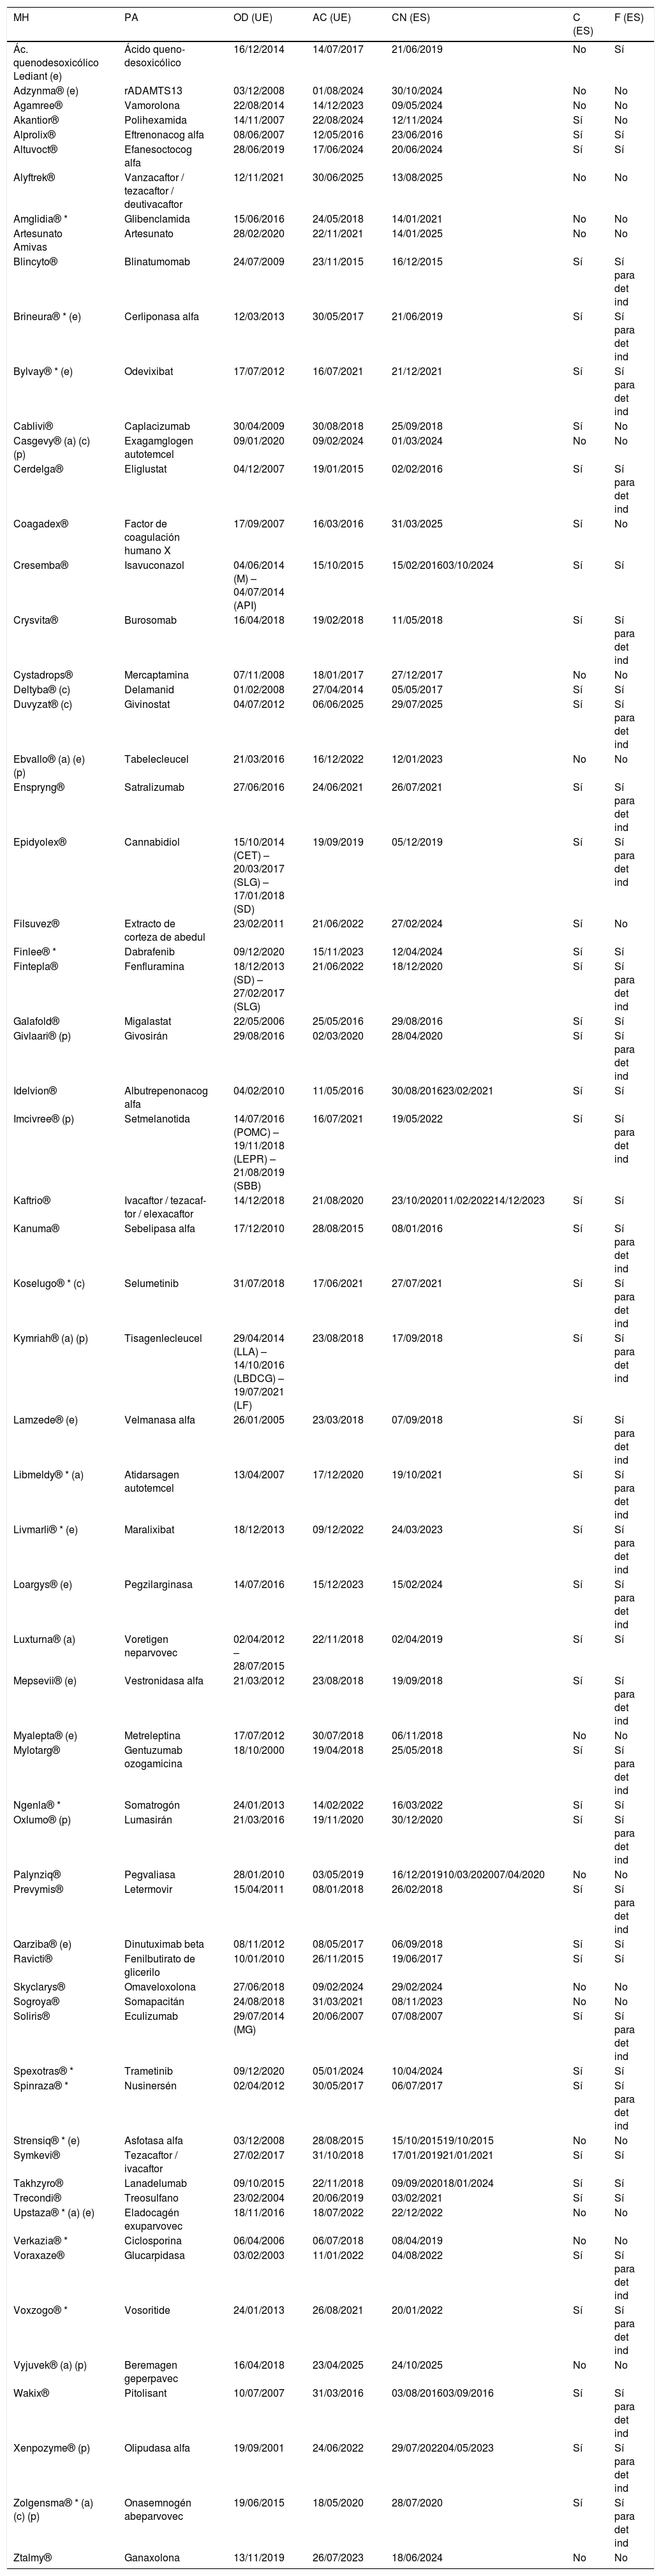
Mediante consulta en CIMA, se identificaron 67 MH pediátricos autorizados en España, lo que supuso el 50% del total de MH. De ellos, 15 (22,4%) eran de uso exclusivo pediátrico. Ocho (11,9%) correspondían a terapias avanzadas, 5 (7,5%) presentaban autorización condicional, 13 (19,4%) estaban autorizados bajo circunstancias excepcionales y 9 (13,4%) habían sido designados como iniciativa PRIME (tabla 1).
Características de los medicamentos huérfanos pediátricos en España a 31 de diciembre de 2025
| MH | PA | OD (UE) | AC (UE) | CN (ES) | C (ES) | F (ES) |
|---|---|---|---|---|---|---|
| Ác. quenodesoxicólico Lediant (e) | Ácido queno-desoxicólico | 16/12/2014 | 14/07/2017 | 21/06/2019 | No | Sí |
| Adzynma® (e) | rADAMTS13 | 03/12/2008 | 01/08/2024 | 30/10/2024 | No | No |
| Agamree® | Vamorolona | 22/08/2014 | 14/12/2023 | 09/05/2024 | No | No |
| Akantior® | Polihexamida | 14/11/2007 | 22/08/2024 | 12/11/2024 | Sí | No |
| Alprolix® | Eftrenonacog alfa | 08/06/2007 | 12/05/2016 | 23/06/2016 | Sí | Sí |
| Altuvoct® | Efanesoctocog alfa | 28/06/2019 | 17/06/2024 | 20/06/2024 | Sí | Sí |
| Alyftrek® | Vanzacaftor / tezacaftor / deutivacaftor | 12/11/2021 | 30/06/2025 | 13/08/2025 | No | No |
| Amglidia® * | Glibenclamida | 15/06/2016 | 24/05/2018 | 14/01/2021 | No | No |
| Artesunato Amivas | Artesunato | 28/02/2020 | 22/11/2021 | 14/01/2025 | No | No |
| Blincyto® | Blinatumomab | 24/07/2009 | 23/11/2015 | 16/12/2015 | Sí | Sí para det ind |
| Brineura® * (e) | Cerliponasa alfa | 12/03/2013 | 30/05/2017 | 21/06/2019 | Sí | Sí para det ind |
| Bylvay® * (e) | Odevixibat | 17/07/2012 | 16/07/2021 | 21/12/2021 | Sí | Sí para det ind |
| Cablivi® | Caplacizumab | 30/04/2009 | 30/08/2018 | 25/09/2018 | Sí | No |
| Casgevy® (a) (c) (p) | Exagamglogen autotemcel | 09/01/2020 | 09/02/2024 | 01/03/2024 | No | No |
| Cerdelga® | Eliglustat | 04/12/2007 | 19/01/2015 | 02/02/2016 | Sí | Sí para det ind |
| Coagadex® | Factor de coagulación humano X | 17/09/2007 | 16/03/2016 | 31/03/2025 | Sí | No |
| Cresemba® | Isavuconazol | 04/06/2014 (M) –04/07/2014 (API) | 15/10/2015 | 15/02/201603/10/2024 | Sí | Sí |
| Crysvita® | Burosomab | 16/04/2018 | 19/02/2018 | 11/05/2018 | Sí | Sí para det ind |
| Cystadrops® | Mercaptamina | 07/11/2008 | 18/01/2017 | 27/12/2017 | No | No |
| Deltyba® (c) | Delamanid | 01/02/2008 | 27/04/2014 | 05/05/2017 | Sí | Sí |
| Duvyzat® (c) | Givinostat | 04/07/2012 | 06/06/2025 | 29/07/2025 | Sí | Sí para det ind |
| Ebvallo® (a) (e) (p) | Tabelecleucel | 21/03/2016 | 16/12/2022 | 12/01/2023 | No | No |
| Enspryng® | Satralizumab | 27/06/2016 | 24/06/2021 | 26/07/2021 | Sí | Sí para det ind |
| Epidyolex® | Cannabidiol | 15/10/2014 (CET) – 20/03/2017 (SLG) – 17/01/2018 (SD) | 19/09/2019 | 05/12/2019 | Sí | Sí para det ind |
| Filsuvez® | Extracto de corteza de abedul | 23/02/2011 | 21/06/2022 | 27/02/2024 | Sí | No |
| Finlee® * | Dabrafenib | 09/12/2020 | 15/11/2023 | 12/04/2024 | Sí | Sí |
| Fintepla® | Fenfluramina | 18/12/2013 (SD) – 27/02/2017 (SLG) | 21/06/2022 | 18/12/2020 | Sí | Sí para det ind |
| Galafold® | Migalastat | 22/05/2006 | 25/05/2016 | 29/08/2016 | Sí | Sí |
| Givlaari® (p) | Givosirán | 29/08/2016 | 02/03/2020 | 28/04/2020 | Sí | Sí para det ind |
| Idelvion® | Albutrepenonacog alfa | 04/02/2010 | 11/05/2016 | 30/08/201623/02/2021 | Sí | Sí |
| Imcivree® (p) | Setmelanotida | 14/07/2016 (POMC) – 19/11/2018 (LEPR) – 21/08/2019 (SBB) | 16/07/2021 | 19/05/2022 | Sí | Sí para det ind |
| Kaftrio® | Ivacaftor / tezacaf-tor / elexacaftor | 14/12/2018 | 21/08/2020 | 23/10/202011/02/202214/12/2023 | Sí | Sí |
| Kanuma® | Sebelipasa alfa | 17/12/2010 | 28/08/2015 | 08/01/2016 | Sí | Sí para det ind |
| Koselugo® * (c) | Selumetinib | 31/07/2018 | 17/06/2021 | 27/07/2021 | Sí | Sí para det ind |
| Kymriah® (a) (p) | Tisagenlecleucel | 29/04/2014 (LLA) – 14/10/2016 (LBDCG) – 19/07/2021 (LF) | 23/08/2018 | 17/09/2018 | Sí | Sí para det ind |
| Lamzede® (e) | Velmanasa alfa | 26/01/2005 | 23/03/2018 | 07/09/2018 | Sí | Sí para det ind |
| Libmeldy® * (a) | Atidarsagen autotemcel | 13/04/2007 | 17/12/2020 | 19/10/2021 | Sí | Sí para det ind |
| Livmarli® * (e) | Maralixibat | 18/12/2013 | 09/12/2022 | 24/03/2023 | Sí | Sí para det ind |
| Loargys® (e) | Pegzilarginasa | 14/07/2016 | 15/12/2023 | 15/02/2024 | Sí | Sí para det ind |
| Luxturna® (a) | Voretigen neparvovec | 02/04/2012 – 28/07/2015 | 22/11/2018 | 02/04/2019 | Sí | Sí |
| Mepsevii® (e) | Vestronidasa alfa | 21/03/2012 | 23/08/2018 | 19/09/2018 | Sí | Sí para det ind |
| Myalepta® (e) | Metreleptina | 17/07/2012 | 30/07/2018 | 06/11/2018 | No | No |
| Mylotarg® | Gentuzumab ozogamicina | 18/10/2000 | 19/04/2018 | 25/05/2018 | Sí | Sí para det ind |
| Ngenla® * | Somatrogón | 24/01/2013 | 14/02/2022 | 16/03/2022 | Sí | Sí |
| Oxlumo® (p) | Lumasirán | 21/03/2016 | 19/11/2020 | 30/12/2020 | Sí | Sí para det ind |
| Palynziq® | Pegvaliasa | 28/01/2010 | 03/05/2019 | 16/12/201910/03/202007/04/2020 | No | No |
| Prevymis® | Letermovir | 15/04/2011 | 08/01/2018 | 26/02/2018 | Sí | Sí para det ind |
| Qarziba® (e) | Dinutuximab beta | 08/11/2012 | 08/05/2017 | 06/09/2018 | Sí | Sí |
| Ravicti® | Fenilbutirato de glicerilo | 10/01/2010 | 26/11/2015 | 19/06/2017 | Sí | Sí |
| Skyclarys® | Omaveloxolona | 27/06/2018 | 09/02/2024 | 29/02/2024 | No | No |
| Sogroya® | Somapacitán | 24/08/2018 | 31/03/2021 | 08/11/2023 | No | No |
| Soliris® | Eculizumab | 29/07/2014 (MG) | 20/06/2007 | 07/08/2007 | Sí | Sí para det ind |
| Spexotras® * | Trametinib | 09/12/2020 | 05/01/2024 | 10/04/2024 | Sí | Sí |
| Spinraza® * | Nusinersén | 02/04/2012 | 30/05/2017 | 06/07/2017 | Sí | Sí para det ind |
| Strensiq® * (e) | Asfotasa alfa | 03/12/2008 | 28/08/2015 | 15/10/201519/10/2015 | No | No |
| Symkevi® | Tezacaftor / ivacaftor | 27/02/2017 | 31/10/2018 | 17/01/201921/01/2021 | Sí | Sí |
| Takhzyro® | Lanadelumab | 09/10/2015 | 22/11/2018 | 09/09/202018/01/2024 | Sí | Sí |
| Trecondi® | Treosulfano | 23/02/2004 | 20/06/2019 | 03/02/2021 | Sí | Sí |
| Upstaza® * (a) (e) | Eladocagén exuparvovec | 18/11/2016 | 18/07/2022 | 22/12/2022 | No | No |
| Verkazia® * | Ciclosporina | 06/04/2006 | 06/07/2018 | 08/04/2019 | No | No |
| Voraxaze® | Glucarpidasa | 03/02/2003 | 11/01/2022 | 04/08/2022 | Sí | Sí para det ind |
| Voxzogo® * | Vosoritide | 24/01/2013 | 26/08/2021 | 20/01/2022 | Sí | Sí para det ind |
| Vyjuvek® (a) (p) | Beremagen geperpavec | 16/04/2018 | 23/04/2025 | 24/10/2025 | No | No |
| Wakix® | Pitolisant | 10/07/2007 | 31/03/2016 | 03/08/201603/09/2016 | Sí | Sí para det ind |
| Xenpozyme® (p) | Olipudasa alfa | 19/09/2001 | 24/06/2022 | 29/07/202204/05/2023 | Sí | Sí para det ind |
| Zolgensma® * (a) (c) (p) | Onasemnogén abeparvovec | 19/06/2015 | 18/05/2020 | 28/07/2020 | Sí | Sí para det ind |
| Ztalmy® | Ganaxolona | 13/11/2019 | 26/07/2023 | 18/06/2024 | No | No |
API: aspergilosis invasiva; CET: complejo de esclerosis tuberosa; LBDCG: linfoma B difuso de célula grande; LEPR: receptores de leptina; LF: linfoma folicular; LLA: leucemia linfoblástica aguda; M: mucormicosis; MG: miastenia gravis; MH: medicamento huérfano; PA: principio activo; POMC: proopiomelanocortina; SBB: síndrome de Bardet-Biedl; SD: síndrome de Dravet; SLG: síndrome de Lennox-Gastaut.
Sí para det ind: Sí para determinadas indicaciones.
*MH de uso exclusivo en niños.
(a): Terapia avanzada (ATMP según EMA).
(c): Autorización condicional.
(e): Autorización en circunstancias excepcionales.
(p): PRIority MEdicines (PRIME).
Fechas: AC: autorización de comercialización; C: comercializado; CN: código nacional; ES: España; F: financiado; OD: Orphan designation; UE: Unión Europea.
De los MH pediátricos autorizados, 49 (73,1%) se encontraban comercializados; 11 de estos (22,4%) correspondían a medicamentos de uso exclusivo en población pediátrica. Un total de 46 MH pediátricos estaban financiados por el SNS, de los cuales 29 (63%) presentaban restricciones de financiación según la indicación (tabla 1).
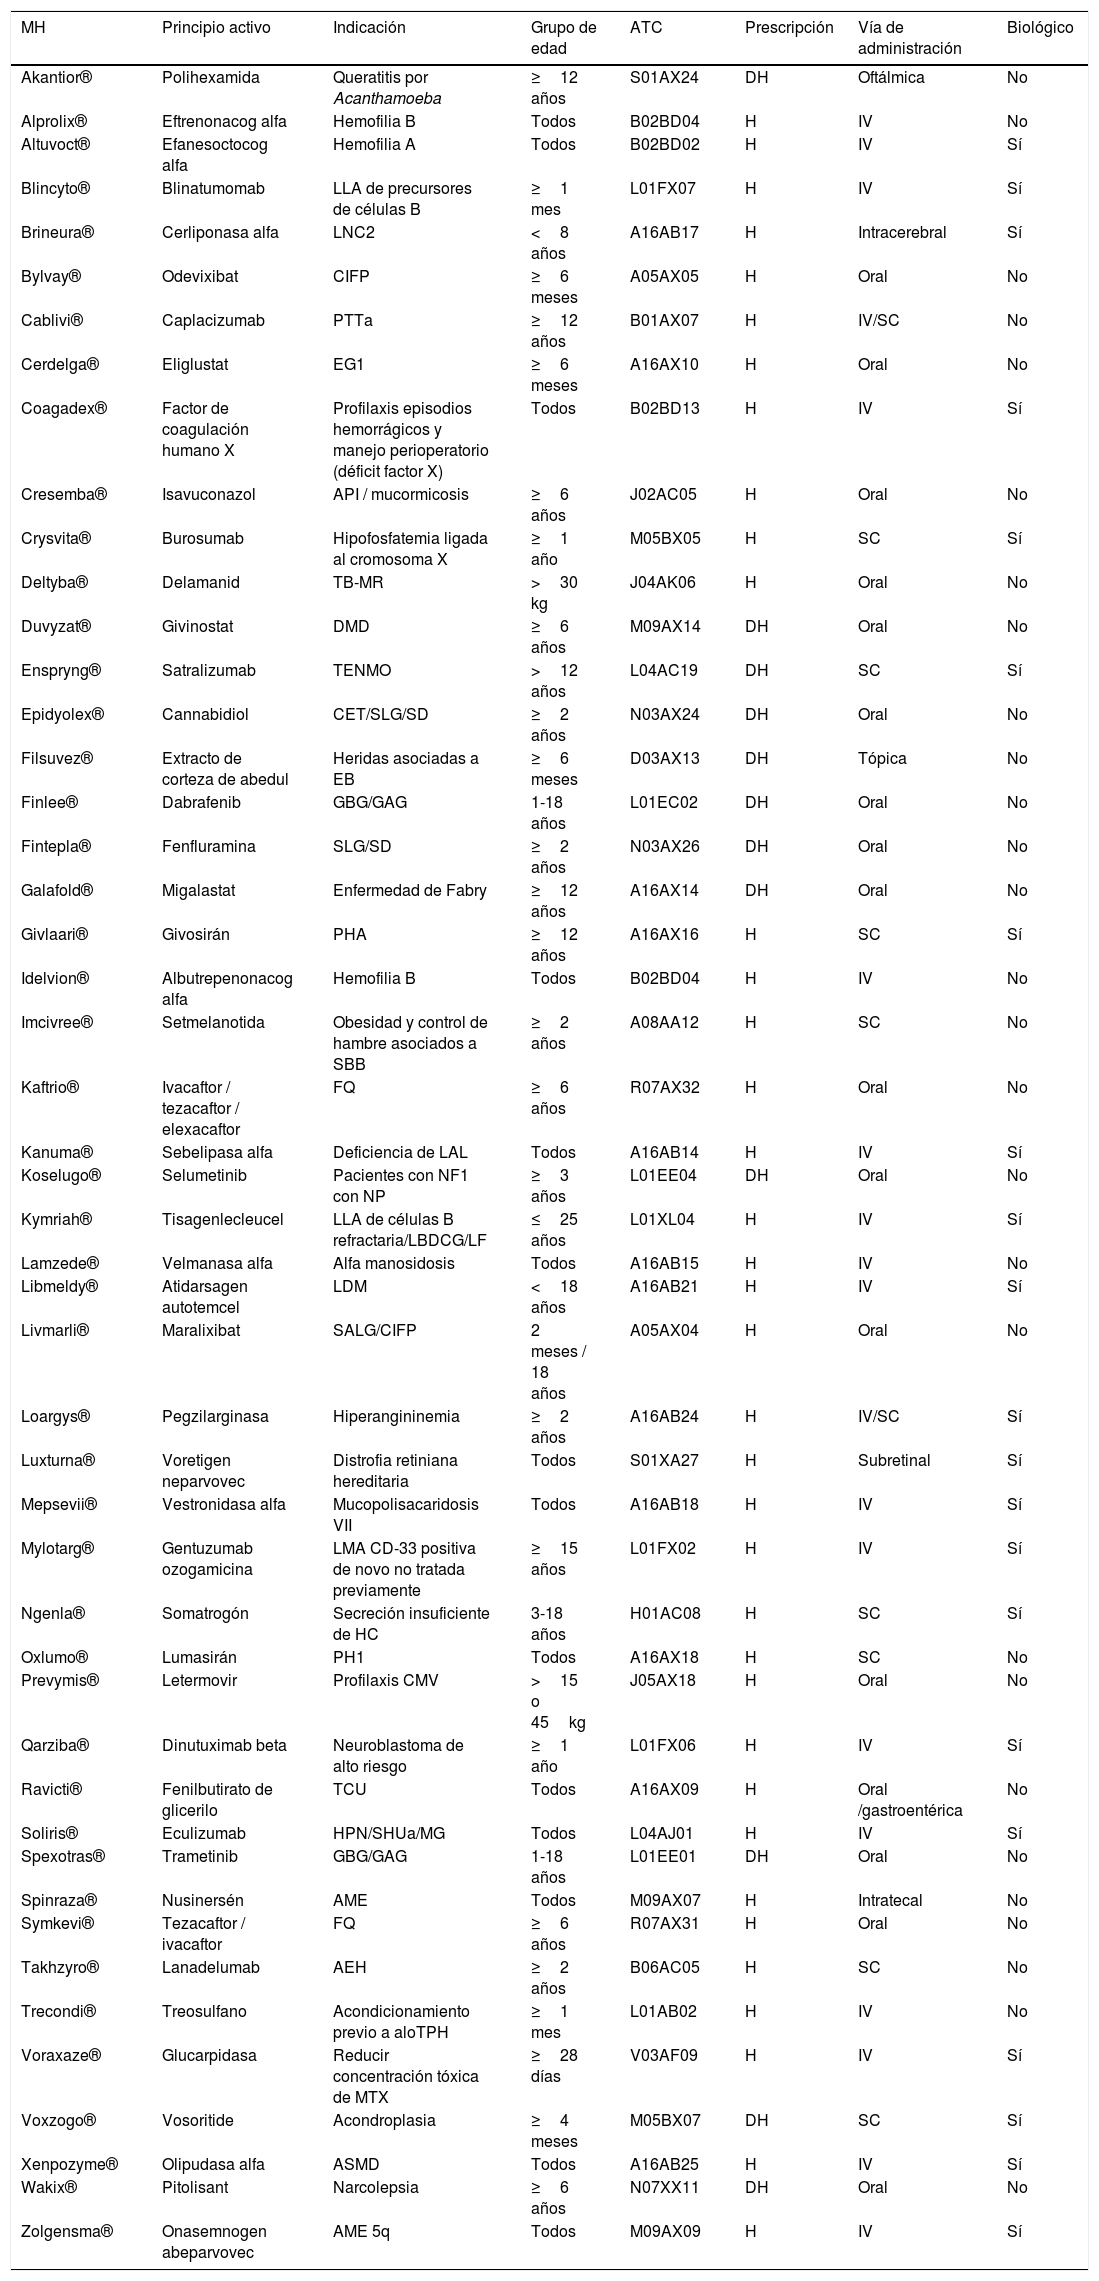
La disponibilidad de MH pediátricos varió según el grupo de edad. Del conjunto de MH pediátricos comercializados en España, 14 (28,6%) estaban autorizados para todas las edades, mientras que 45 (91,8%) incluían en su indicación a los pacientes mayores de 12 años (tabla 2).
Medicamentos huérfanos pediátricos comercializados en España en 2025 según principio activo, indicación, grupo de edad, clasificación ATC, tipo de prescripción, vía de administración y tipo de sustancia (biológica o no)
| MH | Principio activo | Indicación | Grupo de edad | ATC | Prescripción | Vía de administración | Biológico |
|---|---|---|---|---|---|---|---|
| Akantior® | Polihexamida | Queratitis por Acanthamoeba | ≥12 años | S01AX24 | DH | Oftálmica | No |
| Alprolix® | Eftrenonacog alfa | Hemofilia B | Todos | B02BD04 | H | IV | No |
| Altuvoct® | Efanesoctocog alfa | Hemofilia A | Todos | B02BD02 | H | IV | Sí |
| Blincyto® | Blinatumomab | LLA de precursores de células B | ≥1 mes | L01FX07 | H | IV | Sí |
| Brineura® | Cerliponasa alfa | LNC2 | <8 años | A16AB17 | H | Intracerebral | Sí |
| Bylvay® | Odevixibat | CIFP | ≥6 meses | A05AX05 | H | Oral | No |
| Cablivi® | Caplacizumab | PTTa | ≥12 años | B01AX07 | H | IV/SC | No |
| Cerdelga® | Eliglustat | EG1 | ≥6 meses | A16AX10 | H | Oral | No |
| Coagadex® | Factor de coagulación humano X | Profilaxis episodios hemorrágicos y manejo perioperatorio (déficit factor X) | Todos | B02BD13 | H | IV | Sí |
| Cresemba® | Isavuconazol | API / mucormicosis | ≥6 años | J02AC05 | H | Oral | No |
| Crysvita® | Burosumab | Hipofosfatemia ligada al cromosoma X | ≥1 año | M05BX05 | H | SC | Sí |
| Deltyba® | Delamanid | TB-MR | >30 kg | J04AK06 | H | Oral | No |
| Duvyzat® | Givinostat | DMD | ≥6 años | M09AX14 | DH | Oral | No |
| Enspryng® | Satralizumab | TENMO | >12 años | L04AC19 | DH | SC | Sí |
| Epidyolex® | Cannabidiol | CET/SLG/SD | ≥2 años | N03AX24 | DH | Oral | No |
| Filsuvez® | Extracto de corteza de abedul | Heridas asociadas a EB | ≥6 meses | D03AX13 | DH | Tópica | No |
| Finlee® | Dabrafenib | GBG/GAG | 1-18 años | L01EC02 | DH | Oral | No |
| Fintepla® | Fenfluramina | SLG/SD | ≥2 años | N03AX26 | DH | Oral | No |
| Galafold® | Migalastat | Enfermedad de Fabry | ≥12 años | A16AX14 | DH | Oral | No |
| Givlaari® | Givosirán | PHA | ≥12 años | A16AX16 | H | SC | Sí |
| Idelvion® | Albutrepenonacog alfa | Hemofilia B | Todos | B02BD04 | H | IV | No |
| Imcivree® | Setmelanotida | Obesidad y control de hambre asociados a SBB | ≥2 años | A08AA12 | H | SC | No |
| Kaftrio® | Ivacaftor / tezacaftor / elexacaftor | FQ | ≥6 años | R07AX32 | H | Oral | No |
| Kanuma® | Sebelipasa alfa | Deficiencia de LAL | Todos | A16AB14 | H | IV | Sí |
| Koselugo® | Selumetinib | Pacientes con NF1 con NP | ≥3 años | L01EE04 | DH | Oral | No |
| Kymriah® | Tisagenlecleucel | LLA de células B refractaria/LBDCG/LF | ≤25 años | L01XL04 | H | IV | Sí |
| Lamzede® | Velmanasa alfa | Alfa manosidosis | Todos | A16AB15 | H | IV | No |
| Libmeldy® | Atidarsagen autotemcel | LDM | <18 años | A16AB21 | H | IV | Sí |
| Livmarli® | Maralixibat | SALG/CIFP | 2 meses / 18 años | A05AX04 | H | Oral | No |
| Loargys® | Pegzilarginasa | Hiperangininemia | ≥2 años | A16AB24 | H | IV/SC | Sí |
| Luxturna® | Voretigen neparvovec | Distrofia retiniana hereditaria | Todos | S01XA27 | H | Subretinal | Sí |
| Mepsevii® | Vestronidasa alfa | Mucopolisacaridosis VII | Todos | A16AB18 | H | IV | Sí |
| Mylotarg® | Gentuzumab ozogamicina | LMA CD-33 positiva de novo no tratada previamente | ≥15 años | L01FX02 | H | IV | Sí |
| Ngenla® | Somatrogón | Secreción insuficiente de HC | 3-18 años | H01AC08 | H | SC | Sí |
| Oxlumo® | Lumasirán | PH1 | Todos | A16AX18 | H | SC | No |
| Prevymis® | Letermovir | Profilaxis CMV | >15 o 45kg | J05AX18 | H | Oral | No |
| Qarziba® | Dinutuximab beta | Neuroblastoma de alto riesgo | ≥1 año | L01FX06 | H | IV | Sí |
| Ravicti® | Fenilbutirato de glicerilo | TCU | Todos | A16AX09 | H | Oral /gastroentérica | No |
| Soliris® | Eculizumab | HPN/SHUa/MG | Todos | L04AJ01 | H | IV | Sí |
| Spexotras® | Trametinib | GBG/GAG | 1-18 años | L01EE01 | DH | Oral | No |
| Spinraza® | Nusinersén | AME | Todos | M09AX07 | H | Intratecal | No |
| Symkevi® | Tezacaftor / ivacaftor | FQ | ≥6 años | R07AX31 | H | Oral | No |
| Takhzyro® | Lanadelumab | AEH | ≥2 años | B06AC05 | H | SC | No |
| Trecondi® | Treosulfano | Acondicionamiento previo a aloTPH | ≥1 mes | L01AB02 | H | IV | No |
| Voraxaze® | Glucarpidasa | Reducir concentración tóxica de MTX | ≥28 días | V03AF09 | H | IV | Sí |
| Voxzogo® | Vosoritide | Acondroplasia | ≥4 meses | M05BX07 | DH | SC | Sí |
| Xenpozyme® | Olipudasa alfa | ASMD | Todos | A16AB25 | H | IV | Sí |
| Wakix® | Pitolisant | Narcolepsia | ≥6 años | N07XX11 | DH | Oral | No |
| Zolgensma® | Onasemnogen abeparvovec | AME 5q | Todos | M09AX09 | H | IV | Sí |
AEH: crisis recurrentes de angioedema hereditario; aloTPH: trasplante alogénico de progenitores hematopoyéticos; AME: atrofia muscular espinal; API: aspergilosis invasiva; ASMD: déficit de esfingomielinasa ácida; CET: complejo de esclerosis tuberosa; CIFP: colestasis intrahepática familiar progresiva; CMV: citomegalovirus; DH: diagnóstico hospitalario; DMD: distrofia muscular de Duchenne; EB: epidermólisis bullosa; EG1: enfermedad de Gaucher tipo 1; FQ: fibrosis quística; GAG: glioma de alto grado; GBG: glioma de bajo grado; H: uso hospitalario; HC: hormona del crecimiento; HPN: hemoglobinuria paroxística nocturna; IV: intravenosa; LAL: lipasa ácida lisosomal; LBDCG: linfoma B difuso de célula grande; LDM: leucodistrofia metacromática; LF: linfoma folicular; LLA: leucemia linfoblástica aguda; LMA: leucemia mieloide aguda; LNC2: lipofuscinosis neuronal ceroidea de tipo 2; MTX: metotrexato; MG: miastenia gravis; NF1: neurofibromatosis tipo 1; NP: neurofibromas plexiformes; PHA: porfiria hepática aguda; PH1: hiperoxaluria primaria de tipo 1; PTTa: púrpura trombocitopénica adquirida; SALG: síndrome de Alagille; SBB: síndrome de Bardet-Biedl; SC: subcutánea; SD: síndrome de Dravet; SHUa: síndrome hemolítico urémico atípico; SLG: síndrome de Lennox-Gastaut; TB-MR: tuberculosis pulmonar multirresistente; TCU: trastornos del ciclo de la urea; TENMO: trastorno del espectro de la neuromielitis óptica.
Según la clasificación ATC, el grupo más representado entre los MH pediátricos comercializados en España fue el grupo A (tracto alimentario y metabolismo) con un 30,6%, seguido del grupo L (antineoplásicos e inmunomoduladores) con un 20,4% (tabla 2).
El 100% de los MH pediátricos comercializados requerían receta. Treinta y siete (75,5%) eran de uso hospitalario y los 12 restantes de diagnóstico hospitalario. En cuanto a la vía de administración, las mayoritarias fueron la intravenosa (38,8%) y la oral (34,7%). Veintiuno (42,9%) correspondían a medicamentos biológicos (tabla 2).
DiscusiónDesde el punto de vista práctico, la recopilación sistemática de los MH con indicación pediátrica comercializados en España permite disponer de una visión estructurada y actualizada de su disponibilidad real en el entorno asistencial. Este enfoque, basado en la revisión individualizada de las FT y en fuentes regulatorias oficiales, facilita la identificación de patrones de uso, lagunas terapéuticas y áreas de oportunidad en el desarrollo de tratamientos dirigidos a la población pediátrica con EERR.
Los resultados de este estudio demuestran que, a pesar del marco regulador europeo favorable al desarrollo de MH, los pediátricos continúan representando una proporción minoritaria dentro del conjunto de estos fármacos, y su acceso efectivo en España presenta limitaciones10,14,15.
La mitad de las designaciones huérfanas vigentes corresponden a medicamentos con indicación en población pediátrica y solo una cuarta parte de estas fueron de uso exclusivo en niños. Este hallazgo resulta especialmente relevante si se considera que la mayoría de las EERR debutan en la infancia y que una proporción importante de los pacientes afectados son menores de edad4–6. La baja representación de medicamentos diseñados específicamente para la población pediátrica sugiere que, pese a la existencia del Reglamento Pediátrico y de los PIP, el desarrollo de tratamientos orientados a este grupo poblacional sigue siendo insuficiente15.
La creación del comité pediátrico y la obligatoriedad de presentar un PIP en fases tempranas del desarrollo pretendían garantizar la generación de evidencia en población infantil y reducir el uso de medicamentos fuera de FT. Sin embargo, la existencia de exenciones al PIP para determinados medicamentos, así como la prioridad limitada que reciben las EERR pediátricas por parte de los promotores, podrían contribuir a explicar la baja proporción de MH específicamente desarrollados para niños15,26,27.
Aunque una proporción elevada de las designaciones huérfanas pediátricas llegaron a obtener autorización de comercialización comunitaria, una parte de estos medicamentos lo hizo bajo autorizaciones condicionales o en circunstancias excepcionales12,17. Esta situación puede influir posteriormente en las decisiones nacionales de financiación16,18.
En España, en torno al 75% de los pacientes con EERR son niños, lo cual se traduce en más de 2.000.000 de afectados. Se estima que solamente existe tratamiento para el 5% de estas enfermedades, mientras que el 95% restante debe recurrir a la información procedente de casos clínicos o incluso de comunicaciones a congresos, al empleo de medicamentos bajo indicación no autorizada, al uso compasivo de medicamentos en investigación, a medicamentos extranjeros o a la formulación magistral (FM)4,8,9,28,29.
La FM en los servicios de farmacia hospitalaria constituye con frecuencia la única alternativa terapéutica disponible para los pacientes pediátricos con EERR cuando no existen medicamentos autorizados o comercializados. En la mayoría de los casos se adapta la posología de medicamentos aprobados exclusivamente para adultos por no haber ninguna otra alternativa en el mercado o se diseñan formas farmacéuticas innovadoras ante la falta de opciones de las que partir8,9. El intercambio de experiencias y la creación de bases de datos como la Plataforma Online de Fórmulas Magistrales en Enfermedades Raras son esenciales para dar una mayor cobertura a los pacientes y reducir la variabilidad asistencial30.
Desde el punto de vista terapéutico, la distribución por grupos ATC muestra un peso relevante de los medicamentos dirigidos al tracto alimentario y al metabolismo, mientras que el grupo de antineoplásicos e inmunomoduladores, predominante entre los MH en los adultos, tiene un menor peso relativo en pediatría. Este hallazgo es coherente con la escasez histórica de desarrollo de fármacos oncológicos pediátricos y subraya la necesidad de reforzar la investigación en este ámbito.
El elevado porcentaje de medicamentos biológicos entre los MH pediátricos comercializados (42,9%) refleja una tendencia hacia terapias avanzadas y de alta complejidad, con potencial para modificar el curso natural de determinadas enfermedades, pero también con importantes implicaciones económicas y organizativas para los sistemas sanitarios.
En los últimos años se han desarrollado diversas iniciativas, tanto nacionales como internacionales, orientadas a mejorar el conocimiento, la coordinación y la investigación en EERR, con impacto potencial en el desarrollo y acceso a MH pediátricos. En España, destaca el papel de la asociación de pacientes FEDER6, del Centro de Investigación Biomédica en Red de Enfermedades Raras (CIBERER), cuyo objetivo es potenciar la investigación en EERR3, así como de la Red ÚNICAS, creada en el año 2023 para mejorar el diagnóstico y tratamiento de las EERR pediátricas31. Además, el Registro de Pacientes de Enfermedades Raras (RePER) del Instituto de Salud Carlos III permite facilitar la identificación y seguimiento de los pacientes, fomenta la investigación, aumenta la visibilidad de estas enfermedades y favorece la toma de decisiones para una adecuada planificación sanitaria y una correcta distribución de los recursos32.
Actualmente, a nivel europeo, el acceso a los MH se encuentra en un momento de transición regulatoria. La negociación del Paquete Farmacéutico Europeo, la puesta en marcha del Plan de Acción Europeo para Enfermedades Raras y la aplicación progresiva del Reglamento (UE) 2021/2282 sobre Evaluación de Tecnologías Sanitarias (HTA), en vigor desde enero de 2022, configuran un nuevo marco orientado a armonizar procesos, reducir duplicidades entre Estados miembros y facilitar un acceso más rápido y predecible a las innovaciones terapéuticas, manteniendo las competencias nacionales en materia de financiación y precio23.
En el ámbito nacional, se han impulsado iniciativas estratégicas y reformas normativas que afectan directamente al acceso a los MH. La implementación de la Estrategia de la Industria Farmacéutica, la actualización de la Estrategia Nacional de Enfermedades Raras y el avance de marcos regulatorios como el Anteproyecto de Ley de Medicamentos y Productos Sanitarios y el Real Decreto de Evaluación de Tecnologías Sanitarias representan una oportunidad para reforzar la equidad, la eficiencia y la predictibilidad del acceso a la innovación. En paralelo, las CC. AA. continúan desarrollando planes y estrategias específicas, fortaleciendo la coordinación asistencial y los circuitos de derivación, lo que contribuye a reducir desigualdades territoriales y a reforzar la cohesión del SNS23.
Este estudio presenta limitaciones debido a su diseño descriptivo y al uso de fuentes secundarias, si bien la utilización de bases regulatorias oficiales y de informes de referencia y de acceso nacional permite ofrecer una visión global y actualizada de la situación.
Otra limitación es que no se han evaluado de forma directa aspectos como los tiempos de acceso a los medicamentos. La ausencia de datos homogéneos, sistemáticos y comparables, junto con la organización descentralizada del sistema sanitario español, en el que las competencias están transferidas a las CC. AA., dificulta la cuantificación de estos aspectos. Además, los tiempos de acceso dependen de múltiples factores regulatorios, clínicos y económicos, lo que dificulta la posibilidad de establecer estimaciones globales o comparaciones robustas.
ConclusionesAunque existe una relación regulatoria entre los MH y los pediátricos, los resultados evidencian la necesidad de un enfoque más integrado para el desarrollo y acceso a MH dirigidos a población infantil. A 31 de diciembre de 2025, las designaciones huérfanas con indicación pediátrica en España representaban aproximadamente la mitad del total y solo una proporción reducida correspondía a tratamientos de uso exclusivo en niños. Además, una parte relevante de los MH pediátricos autorizados en Europa lo fue bajo circunstancias excepcionales o de forma condicional, reflejando las dificultades para generar evidencia en este ámbito.
En España, aunque la mayoría de los MH pediátricos autorizados a nivel europeo obtiene CN, no todos llegan a comercializarse ni a recibir financiación por el SNS. Únicamente una proporción muy limitada de los medicamentos financiados corresponde a tratamientos de uso exclusivo en niños, a pesar de que la mayoría de las EERR debutan en la infancia.
Se observan diferencias relevantes entre grupos de edad dentro de la población pediátrica, así como una distribución terapéutica heterogénea. El elevado porcentaje de medicamentos biológicos entre los MH pediátricos comercializados sugiere un escenario de innovación con potencial transformador, aunque acompañado de importantes retos organizativos y económicos.
En conjunto, los MH pediátricos continúan siendo una clara minoría dentro del total de MH disponibles, lo que subraya la necesidad de reforzar la investigación clínica en población infantil, impulsar proyectos colaborativos y garantizar un acceso más ágil, equitativo y coordinado a estos tratamientos, con el fin de mejorar la atención de los niños con EERR.
Este trabajo aporta una visión actualizada y sistemática de la situación de los MH pediátricos en España, basada en fuentes regulatorias oficiales. Además, proporciona una recopilación estructurada de los MH comercializados en España con indicación pediátrica, lo que puede resultar de utilidad para los profesionales sanitarios de este ámbito.
FinanciaciónLa presente investigación no ha recibido ayudas específicas provenientes de agencias del sector público, sector comercial o entidades sin ánimo de lucro.
Conflicto de interesesLos autores declaran no tener ningún conflicto de intereses.