
La artritis idiopática juvenil de inicio sistémico (AIJs), o enfermedad de Still de inicio pediátrico, es una enfermedad autoinflamatoria que afecta a menores de 16 años y cursa con fiebre, artritis, exantemas, poliserositis, organomegalias y/o adenomegalias, asociando leucocitosis y elevación de reactantes de fase aguda. Representa el 10-20% de los pacientes con AIJ1.
Entre sus complicaciones más importantes se encuentran el síndrome de activación macrofágica (SAM) y la enfermedad pulmonar intersticial asociada a la AIJs (EPI-AIJs). Esta última cursa de forma silente, asociando en la evolución tos, desaturación, acropaquias y alteración de las pruebas funcionales respiratorias. Desde su inicio, sin embargo, se observan cambios en la tomografía computarizada de alta resolución (TACAR).
Es una causa infrecuente de EPI pediátrica pero muy grave porque suele afectar a niños pequeños y pasar desapercibida, produciendo una morbimortalidad considerable. Se presentan 2 pacientes con EPI-AIJs en seguimiento en nuestro centro, que ejemplifican cómo la detección y el tratamiento precoces mejoran su pronóstico2.
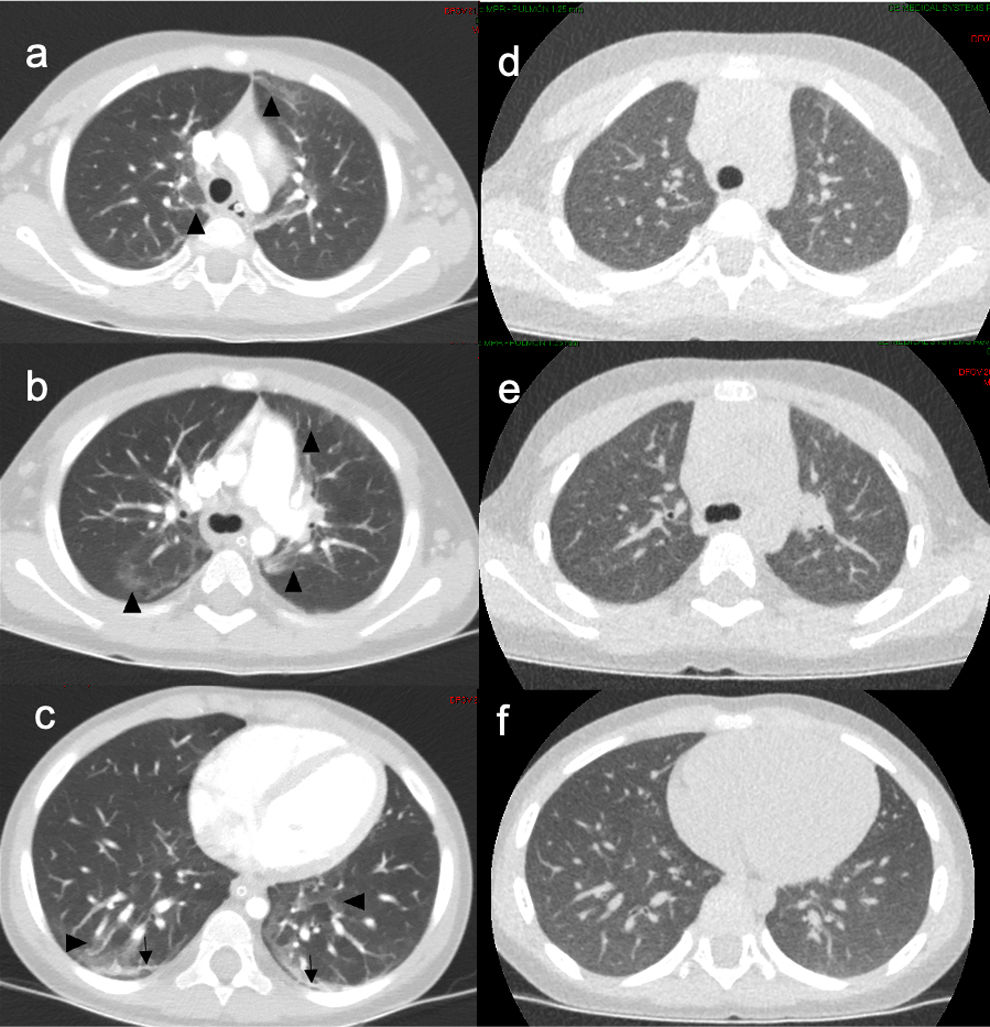
Niña de 3,5 años HLA DRB1*15 positivo sin antecedentes de interés, diagnosticada a los 13 meses de AIJs con respuesta adecuada a metilprednisolona IV y bloqueo de IL-1 con anakinra. Durante el seguimiento presentó recaídas leves que respondieron a la reintroducción puntual de prednisona, reingresando a los 25 meses por SAM refractario que requirió terapia combinada con ruxolitinib y emapalumab. Durante el ingreso presentó tos seca leve, sin disnea ni precisar oxigenoterapia. Se realizó TACAR, que demostró afectación pulmonar bilateral difusa grave, tratada con canakinumab, ruxolitinib y tacrolimus. La TACAR de control realizada al año presentaba resolución completa (fig. 1).

(a, b, c): tomografía computarizada inicial adquirida con contraste, paciente sedada y ventilada con mascarilla laríngea, en inspiración sostenida. Áreas de vidrio deslustrado de distribución perihiliar y periférica (cabezas de flecha). Bandas lineales periféricas en lóbulos inferiores (flechas negras). (d, e, f): tomografía computarizada de control tras tratamiento (adquirida en respiración espontánea sin contraste intravenoso). Resolución completa de los hallazgos, sin lesiones residuales. Resolución de la afectación parenquimatosa.
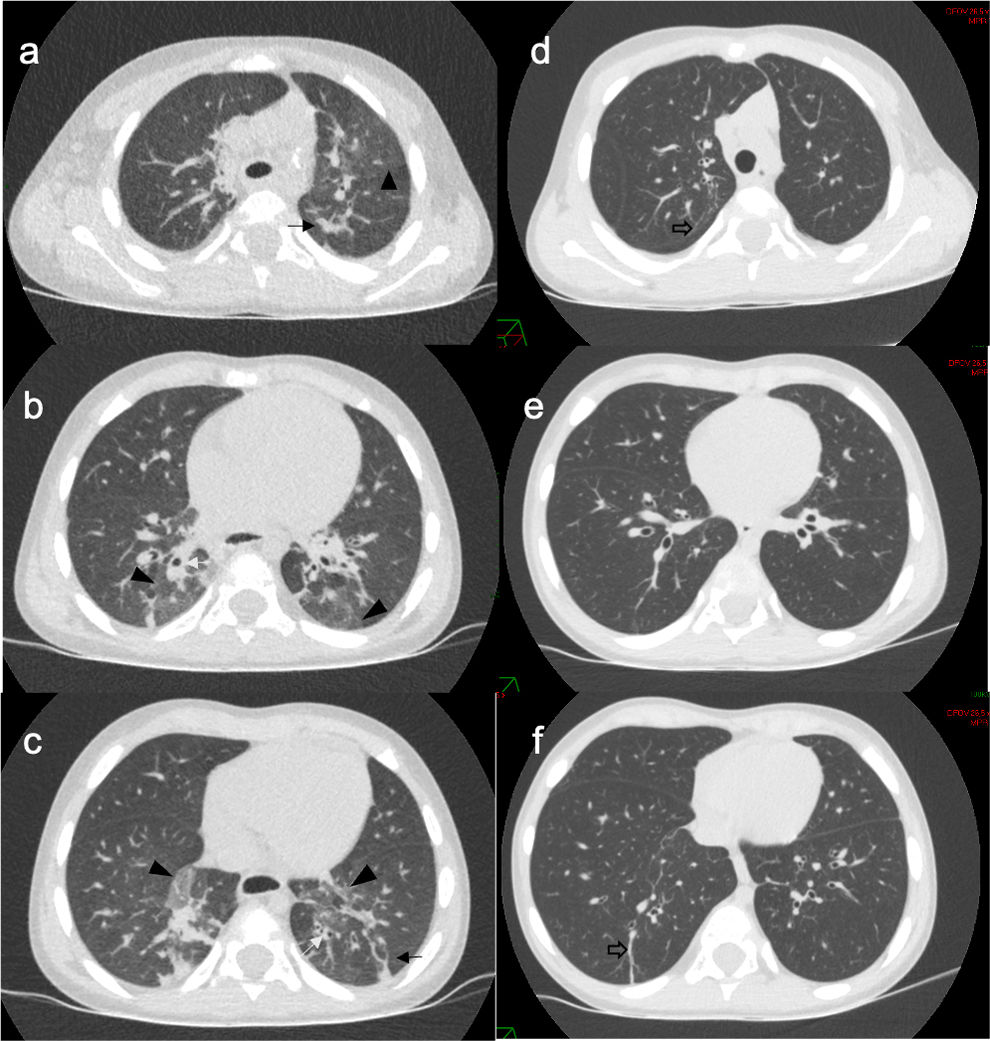
Niño de 3,5 años HLA DRB1*15 positivo con trisomía 21 y comunicación interventricular, diagnosticado de AIJs a los 16 meses con respuesta inicial a metilprednisolona IV y metotrexato. Al disminuir prednisona presentó recaída poliarticular grave que respondió a tofacitinib en monoterapia. Perdido al seguimiento, el tratamiento fue suspendido antes del cierre de la comunicación interventricular. Cinco meses después presentó nueva recaída articular, controlada con prednisona y anakinra. A pesar de encontrarse asintomático desde el punto de vista respiratorio, se realizó TACAR por combinación de factores de riesgo, evidenciando afectación en vidrio deslustrado difusa con engrosamientos bronquiales tratada asociando tacrolimus a anakinra. En TACAR de control al año presentaba resolución radiológica (fig. 2).

(a, b, c): tomografía computarizada inicial con afectación pulmonar difusa en vidrio deslustrado (cabezas de flecha) de distribución central-parahiliar de predominio en lóbulos inferiores, y periférica en segmento anterior y apicoposterior de lóbulo superior izquierdo. Atelectasias laminares parcheadas periféricas (flechas negras), y engrosamientos broncovasculares bibasales (flechas blancas). (d, e, f): tomografía computarizada de control tras el tratamiento. Resolución del vidrio deslustrado, los engrosamientos peribronquiales y las atelectasias periféricas. Persisten unas bandas lineales cicatriciales en lóbulos superior e inferior derechos (flechas huecas).
Las complicaciones pulmonares asociadas a la AIJs eran desconocidas hasta que en 2013 se publicó la primera cohorte de pacientes con afectación pulmonar; desde entonces otras series han caracterizado mejor esta complicación3.
Los factores de riesgo para desarrollarla son una menor edad al inicio, presentar SAM recurrente o refractario, la positividad para HLA DRB1*15 y la trisomía del cromosoma 21.
Los portadores de ciertos alelos HLA, en particular HLA DRB1*15, parecen presentar con mayor frecuencia reacciones de hipersensibilidad tipo drug reaction with eosinophilia and systemic symptoms –DRESS– a fármacos utilizados en AIJs; posteriormente se ha comunicado que es un alelo sobreexpresado en pacientes con la enfermedad. Dado que la EPI-AIJs no se había descrito antes de la utilización de terapia biológica, se plantea si existe una relación entre el uso de bloqueo de IL-1/IL-6, este alelo y la presencia de eosinofilia, detectable incluso antes del inicio del tratamiento4. La evidencia sigue siendo limitada, sin establecerse una relación causal clara, por lo que las guías de práctica clínica no recomiendan demorar el tratamiento biológico en pacientes con AIJs únicamente con base en el riesgo de desarrollar EPI-AIJs5.
Dada la edad de la mayoría de los pacientes, que no permite realizar pruebas funcionales respiratorias, y la ausencia de sintomatología específica hasta estadios más avanzados, la TACAR sigue siendo el gold standard para el diagnóstico de esta entidad. No existe un patrón radiológico específico de EPI-AIJs; se suelen observar áreas en vidrio deslustrado asociadas a engrosamientos septales o peribroncovasculares, similares a las descritas en la proteinosis alveolar pulmonar, asociando también patrón en «árbol en brote», consolidaciones periféricas y adenopatías2.
Diversos inmunosupresores empleados para la afectación pulmonar intersticial en otras enfermedades reumatológicas, como tacrolimus o micofenolato, se han utilizado en la EPI-AIJs con limitada evidencia. En ausencia de guías estandarizadas, los inhibidores de la vía JAK-STAT, como tofacitinib o ruxolitinib, representan una alternativa prometedora2.
Aunque infrecuentes, el SAM y la EPI-AIJs (afectan al 20 y 10% de los pacientes, respectivamente) son complicaciones graves potencialmente mortales, llegando en el caso de la EPI-AIJs hasta el 68%6. El inicio precoz del tratamiento, fundamental para mejorar su pronóstico, precisa de un alto índice de sospecha, abordaje multidisciplinar y realización precoz de TACAR, por lo que deben ser valorados en centros de referencia.